




Le diagnostic différentiel des neuropathies périphériques représente un défi constant pour le clinicien, particulièrement lorsque des comorbidités systémiques viennent brouiller les pistes initiales. Ce cas clinique illustre le parcours d’un patient dont la prise en charge a été initialement orientée et “tunnelisée” par un diagnostic de sarcoïdose, avant que l’évolution clinique ne finisse par conduire à un diagnostic totalement différent.
Présentation initiale et “piège” diagnostique
Chez ce patient sans antécédent né en 1989, l’histoire médicale débute en 2018 par une fièvre inexpliquée conduisant à la mise en évidence d’adénopathies hilaires et médiastinales sur le scanner thoracique. Une biopsie ganglionnaire révèle la présence de granulomes non nécrosants, conduisant au diagnostic de sarcoïdose pulmonaire. Le patient étant alors asymptomatique, les pneumologues n’introduisent pas de traitement et proposent une simple surveillance.
En 2019, le patient développe des décharges électriques dans les membres inférieurs et constate une perte de poids de 5 kg en 1 an. Un traitement de prégabaline soulage les douleurs.
Il consulte pour la première fois en neurologie en mars 2021. L’examen physique montre alors uniquement un déficit de la sensibilité thermo-algique des orteils des deux côtés, avec une pallesthésie préservée aux quatre membres. Les réflexes tendineux sont normaux et symétriques, la marche normale.
Investigations complémentaires et première hypothèse
Les premières explorations de mars 2021 montrent :
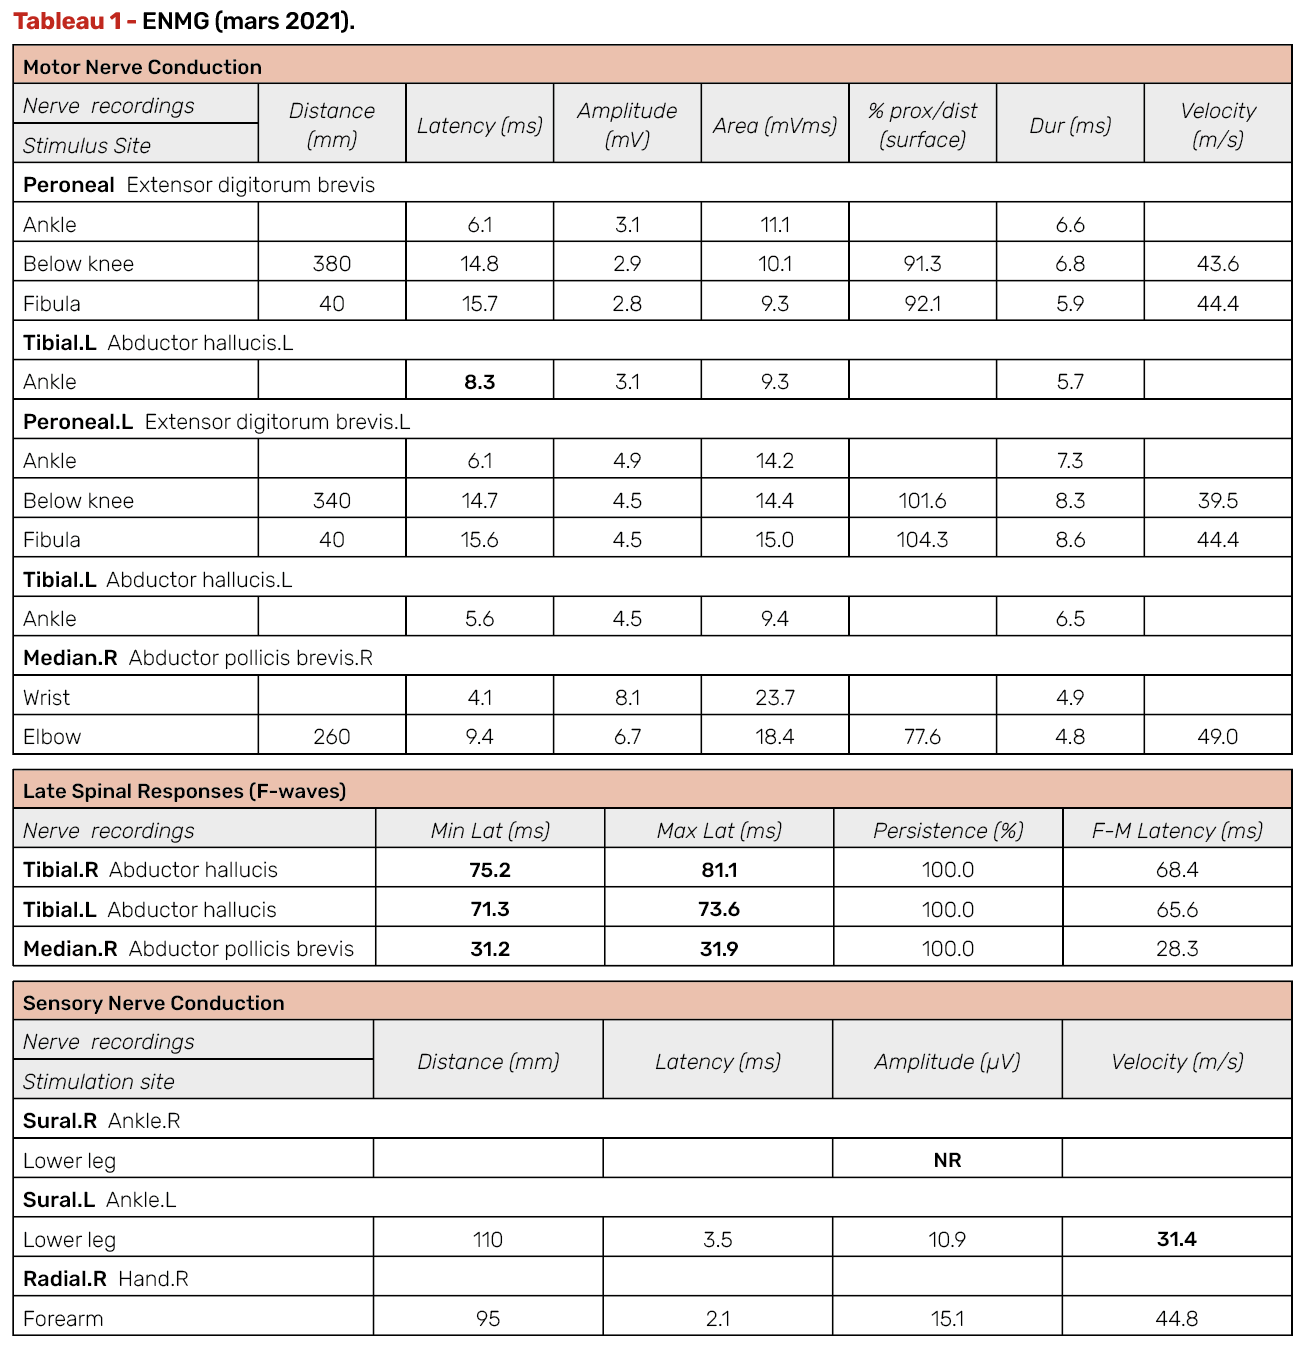
• ENMG : neurographie motrice normale, mais absence de réponse sur le nerf sural droit, vitesse ralentie sur le nerf sural gauche (31,4 m/s). La latence des ondes F est allongée sur plusieurs nerfs (Tab. 1) ;
• ponction lombaire : hyperprotéinorachie isolée (472 mg/dl) sans pléiocytose ;
• bilan systémique : stable pour la sarcoïdose (enzyme de conversion de l’angiotensine normale, scanner thoracique stable, pas d’atteinte oculaire ou cardiaque).
Sur la base de l’antécédent de sarcoïdose, le diagnostic de polyradiculoneuropathie asymétrique sarcoïdosique est retenu.
Évolution sous traitement : les signaux d’alerte
Au vu de l’atteinte neurologique, conjointement avec les immunologues, le patient est traité par corticothérapie orale (prednisone), puis ajout de méthotrexate et infliximab dès juin 2021, à visée d’épargne cortisonique.
• Si une amélioration subjective est notée initialement, la situation se dégrade dès que la dose de prednisone descend à 25 mg/jour.
• En juin 2022, malgré un ressenti de stabilité subjective permettant la reprise du football, l’examen clinique montre une majoration du déficit sensitif. L’ENMG confirme une nette aggravation de l’atteinte axonale sensitive et motrice aux membres inférieurs. Une réaction sérique à l’infliximab avec présence d’anticorps neutralisants conduit à un changement de traitement pour le mycophénolate mofétil et le plaquénil. L’aggravation est suspectée en lien avec la perte d’efficacité de l’infliximab secondaire aux anticorps neutralisants. Le patient est rapidement traité par adalimumab en relais de l’infliximab, mais doit l’arrêter au bout de 3 mois en raison d’un problème de prise en charge du médicament par son assurance.
• L’aggravation clinique s’accélère en 2023 avec apparition d’une dysfonction érectile et d’une atrophie musculaire distale des membres inférieurs, d’un déficit moteur des tibiaux antérieurs à M4 et abolition des réflexes achilléens. La marche sur les talons est devenue impossible. L’ENMG (mai 2023) révèle un effondrement de toutes les amplitudes sensitives et motrices, avec des tracés neurogènes chroniques en myographie dans les tibiaux antérieurs.
Le tournant diagnostique : la biopsie et la génétique
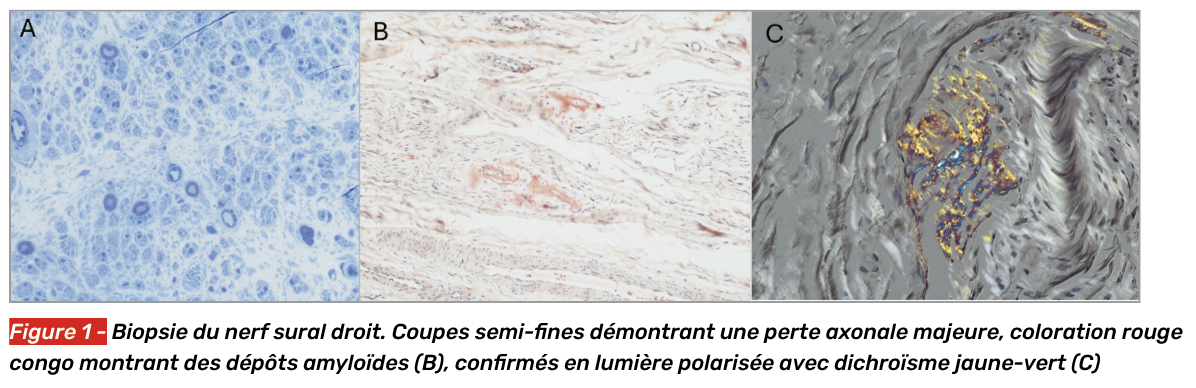
Devant ces échecs thérapeutiques multiples et l’aggravation rapide, il est finalement suspecté une amylose héréditaire à transthyrétine (ATTR). En novembre 2023, une biopsie du nerf sural droit et musculaire est pratiquée (Fig. 1), qui confirme l’atteinte axonale sévère et la présence de dépôts amyloïdes.
L’analyse génétique confirme le diagnostic d’amylose ATTRv avec la présence d’une mutation p.Val50Met.
Discussion
L’importance de l’anamnèse
La découverte de cette mutation a conduit à une reprise minutieuse de l’anamnèse familiale, révélant des éléments cruciaux qui auraient pu orienter le diagnostic plus tôt. Le père du patient est décédé à 56 ans d’une cause cardiaque, dans un contexte de “maladie cutanée bulleuse” des membres inférieurs, de perte de sensibilité des pieds et de troubles de la marche progressifs. Par ailleurs, le patient est d’origine portugaise.
Ce cas souligne deux points physiopathologiques majeurs
• La sarcoïdose peut causer des neuropathies via des infiltrations granulomateuses, des vascularites ou des atteintes des petites fibres (mécanisme cytokinique). Toutefois, en cas de neuropathie asymétrique survenant chez un patient dont l’atteinte sarcoïdosique est par ailleurs indolente, la réalisation d’une biopsie neuromusculaire doit être facilement envisagée. Chez ce patient toutefois, l’atteinte initiale en 2021 était très peu sévère, n’incitant pas forcément d’emblée à envisager ce examen invasif.
• Devant toute neuropathie évolutive malgré un traitement censément bien conduit, un diagnostic d’amylose héréditaire doit être évoqué. Chez un sujet jeune, l’origine ethnique est alors en général portugaise. Même si l’absence d’antécédent familial connu est rare au Portugal, une anamnèse familiale poussée est recommandée, a fortiori en cas de neuropathie évolutive.
À retenir
• Ce cas démontre que, même en présence d’un diagnostic de pathologie systémique avérée (sarcoïdose), une autre pathologie peut co-exister.
• Le clinicien doit savoir remettre en question son diagnostic initial face à une absence de réponse durable aux traitements bien conduits de la maladie suspectée et une anamnèse familiale évocatrice de troubles neurologiques ou cardiaques précoces.
