


Deux très belles journées dans le cadre d’une réunion conjointe ANLLF (Association des neurologues libéraux de langue française)/SOFMA (Société francophone des mouvements anormaux) ont été organisées à Bordeaux les 13 et 14 juin dernier sous la responsabilité des présidents respectifs de ces sociétés : le Dr Laurent Suchet et le Pr Christine Tranchant (représentant le Pr Jean-Philippe Azulay). Un grand bravo au comité scientifique, notamment à la commission Parkinson de l’ANLLF autour du Dr Capucine Mouthon-Reignier et aux organisateurs de cet événement.
Ces journées intenses ont permis de discuter de nombreux sujets. Ne pouvant pas être exhaustif, et de manière très arbitraire, je propose de rapporter les différentes présentations autour de travaux concernant la maladie de Huntington et des paraplégies spastiques héréditaires, mais également deux autres sujets importants : la maladie de Parkinson et le permis de conduire ; une réflexion sur la neurologie de demain avec deux thématiques : le diagnostic précoce et les thérapies innovantes.
Maladie de Huntington : conseil génétique et diagnostic présymptomatique
Par le Pr Cyril Goizet (Bordeaux) et Sarra Bouri (Toulouse)
Cette présentation détaille les enjeux et le protocole du conseil génétique et du diagnostic présymptomatique (DPS) dans le cadre de la maladie de Huntington (MH). La MH y est décrite comme le prototype du DPS en génétique médicale.
La MH est une maladie génétique à transmission autosomique dominante avec une pénétrance complète (dépendante de l’âge) et un phénomène d’anticipation lors d’une transmission paternelle. Elle est causée par une expansion de répétitions CAG dans le gène HTT. Les seuils de répétition sont : normal (10-26), allèle intermédiaire (27-35), pénétrance réduite (36-39) et pénétrance complète (40 et plus). Sur le plan clinique, l’âge moyen de début est de 45 ans, avec une phase prémanifeste suivie d’une phase manifeste caractérisée par des troubles moteurs (chorée), psychiatriques et cognitifs.
Concernant le cadre législatif et éthique, le DPS vise à déterminer si un individu asymptomatique est porteur d’une anomalie génétique susceptible de déclencher une pathologie future. Les enjeux sont surtout éthiques. En effet, le test prédit le futur sans être « actionnable » médicalement (absence de traitement curatif), ce qui souligne l’importance du droit de ne pas savoir et du principe de non-malfaisance. Il existe un cadre légal qui nécessite une équipe pluridisciplinaire déclarée, un consentement écrit, et le respect de règles de bonnes pratiques.
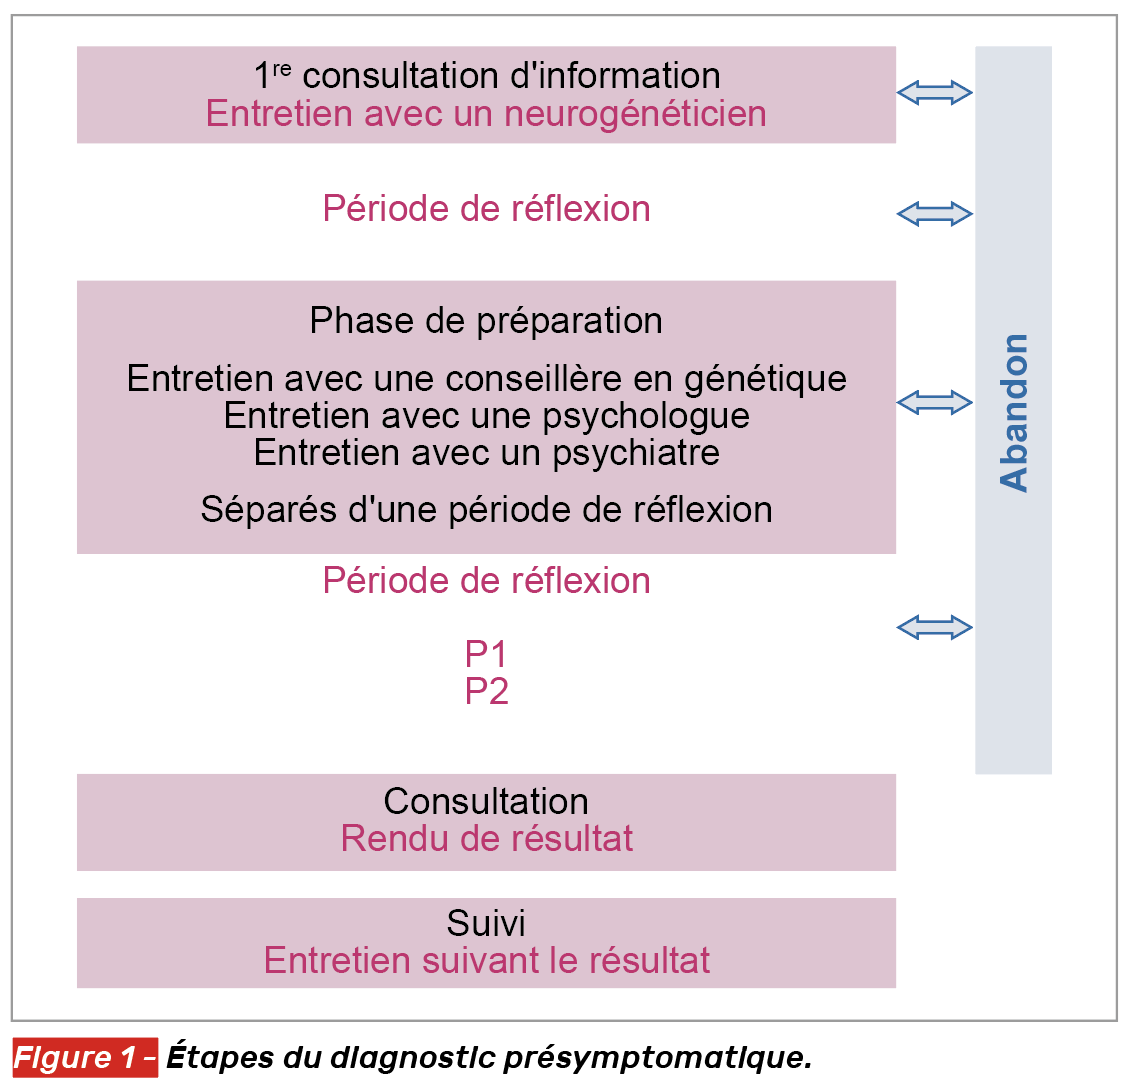
Le protocole pratique de DPS est dit “LONG” en raison de la gravité de la pathologie et de l’absence de bénéfice médical immédiat. Il comprend plusieurs étapes : une consultation d’information initiale avec un neurogénéticien, puis une période de réflexion. Par la suite, il y a une phase de préparation avec une conseillère en génétique, un psychologue et un psychiatre, puis une nouvelle phase de réflexion. Le patient peut abandonner à tout moment (Fig. 1).
Une étude montre que 81,3 % des candidats vont jusqu’au test, tandis que 15,4 % abandonnent la démarche. La durée moyenne de la procédure est de 10 à 12 mois selon les centres.
Parmi les motivations retenues, on signalera que les candidats cherchent principalement à soulager l’incertitude, à planifier leur futur ou à réaliser des projets parentaux. Environ 10 % des candidats sont déjà symptomatiques, mais n’en ont pas conscience (anosognosie). À l’inverse, on notera de fausses suspicions. 17,24 % des candidats présentant des signes cliniques suggestifs (mouvements anormaux, troubles cognitifs) reçoivent un résultat favorable (non porteurs du gène), leurs signes ayant été faussement attribués à la MH.
Concernant le suivi post-annonce, celui-ci est proposé même en cas de résultat favorable (absence d’anomalie) pour gérer des phénomènes comme la “culpabilité du survivant”.
L’impact psychologique concernant les porteurs du gène est notable avec des taux plus élevés de détresse psychologique (58 %) et de dépression (24 % à 5 ans). Concernant le choix reproductif, on notera que le DPS semble peu influencer les choix reproductifs des porteurs, avec un recours au diagnostic prénatal (DPN) ou préimplantatoire (DPI) inférieur à 20 %.
Au total, le DPS s’appuie sur des règles éthiques et un cadre législatif. On insistera sur le droit de ne pas savoir. Le DPS nécessite une bonne préparation à la réalisation du test et un suivi post-annonce.
Les nouveautés thérapeutiques dans la maladie de Huntington
Par le Dr Anna Heinzmann (Paris)
L’approche thérapeutique de la MH est en train de changer radicalement. Jusqu’à récemment, les essais cliniques se concentraient sur les traitements symptomatiques. Le taux d’échec dans le développement de médicaments contre la MH est élevé comme pour de nombreuses autres maladies neurodégénératives.
Actuellement, un grand nombre de molécules font l’objet d’études précliniques et cliniques avec des résultats encourageants. Plutôt que de faire un catalogue des essais réalisés ou en cours, le Dr Heinzmann propose de discuter de stratégies ou d’approches différentes.
Ainsi, trois stratégies bénéficient d’essais en cours.
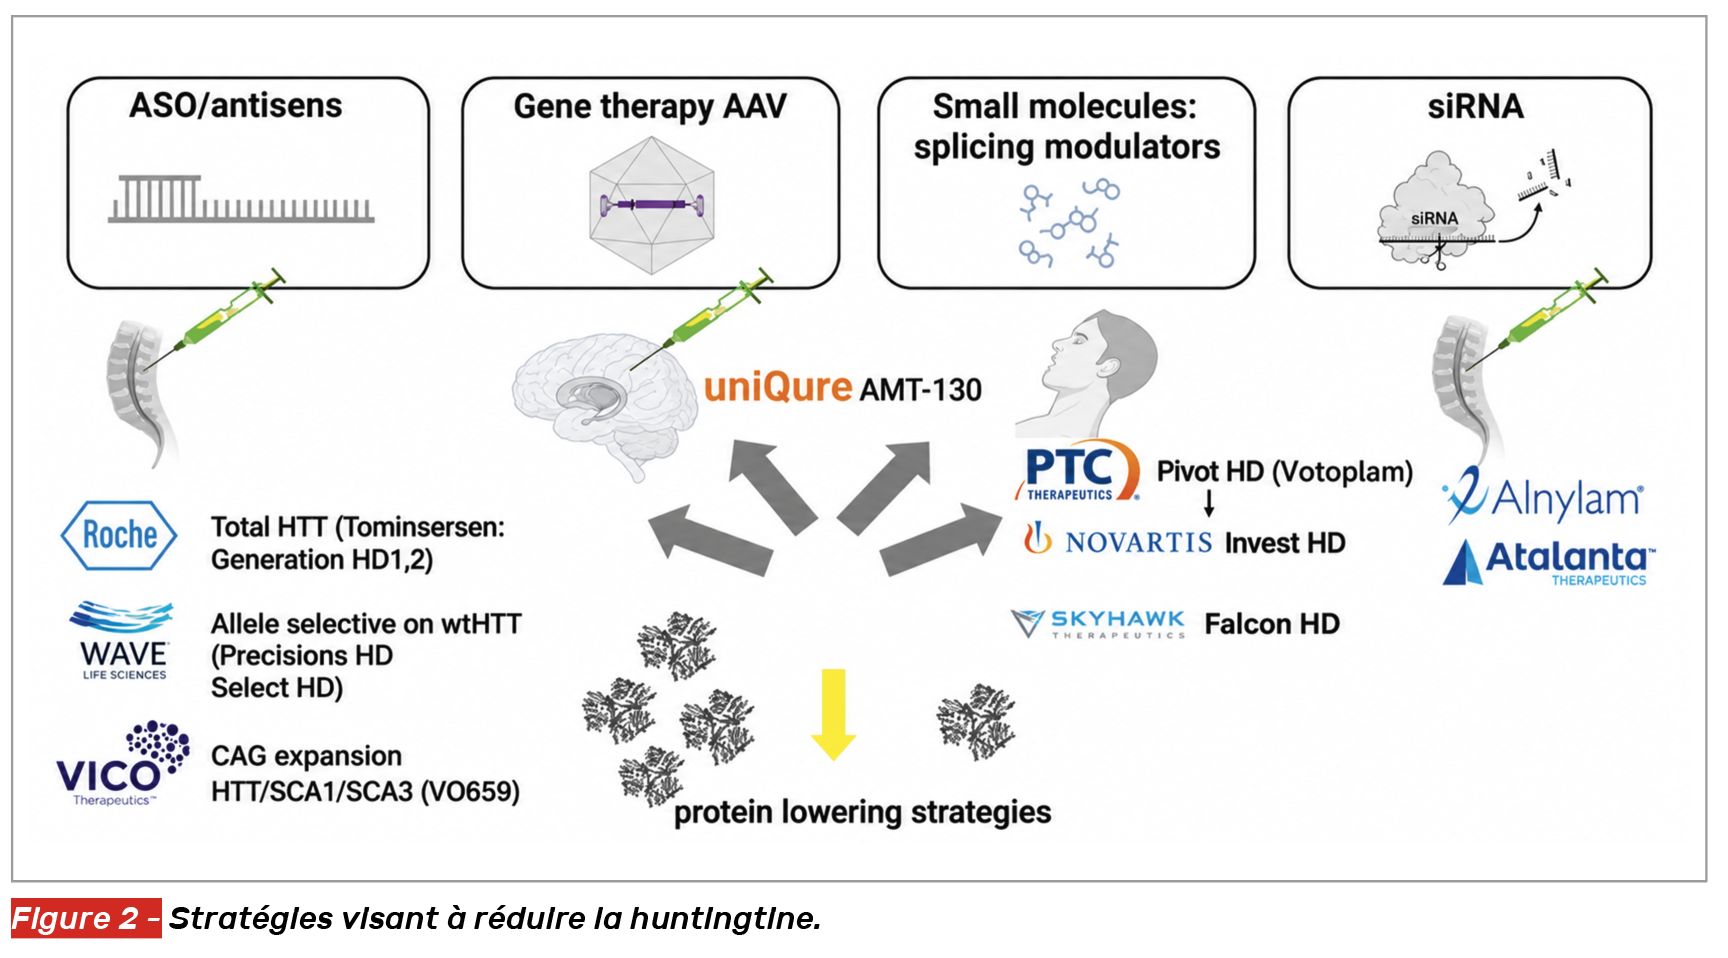
1- Stratégie visant à diminuer le taux de protéine huntingtine (protéine pathologique via un gain de fonction)
Oligonucléotides antisens (AOS)
Elle est fondée sur le transfert d’une séquence d’ARN, oligonucléotide antisens, simple brin synthétique et chimiquement modifié, qui reconnaît la séquence de l’ARN messager (ARNm), cible par complémentarité des paires de bases. Cette liaison entre l’antisens et l’ARNm va entraîner une dégradation de l’ARNm cible qui résulte en une diminution de la production de la protéine huntingtine. Compte tenu de leur incapacité de traverser la barrière hématoencéphalique, une administration intrathécale est nécessaire pour que le principe actif puisse atteindre le système nerveux central. Des injections répétées pour maintenir un éventuel bénéfice thérapeutique sont nécessaires. On décrit des AOS sélectifs, non sélectifs ou pouvant cibler plusieurs expansions. Les effets secondaires sont fréquents avec une possible augmentation du volume ventriculaire, une augmentation des neurofilaments. On a décrit des réactions inflammatoires notamment de type radiculite.
Thérapie génique
L’administration se fait par injection intraventriculaire en une procédure. Il s’agit d’un vecteur sur lequel est fixé l’ARNm qui est dirigé contre la protéine huntingtine mutante (mHTT). Dans une étude (uniQure), l’amélioration clinique a été nette, de l’ordre de 75 %. Ces résultats très satisfaisants ont été à l’origine d’un emballement médiatique considérable. Cependant, on peut émettre quelques critiques dans la mesure où il n’y avait pas de groupe placebo. Par ailleurs, cette étude a porté sur un faible échantillon (n = 12) en utilisant une évaluation par score de propension et les patients ayant une atrophie ont été exclus.
Petites molécules modifiant l’épissage
Il s’agit d’une prise orale, mais, là aussi, il a été mis en évidence une augmentation du volume ventriculaire, une atrophie du noyau caudé et une atrophie cérébrale.
ARN interférents
Ceux-ci s’administrent également par voie intrathécale.
Cependant, cette première approche visant à diminuer le taux de huntingtine a trois limites car :
- la huntingtine est indispensable au neurodéveloppement,
- elle a des fonctions physiologiques tout au long de la vie (notamment concernant le transport axonal, la transcription, l’équilibre énergétique, le métabolisme du cholestérol cérébral, les fonctions synaptiques et la plasticité),
- l’expansion CAG aurait des effets positifs au cours de l’évolution conférant quelques avantages biologiques. Une nette relation avec la cognition a été observée près du seuil pathogène (Fig. 2).
2- Agir sur l’expansion somatique
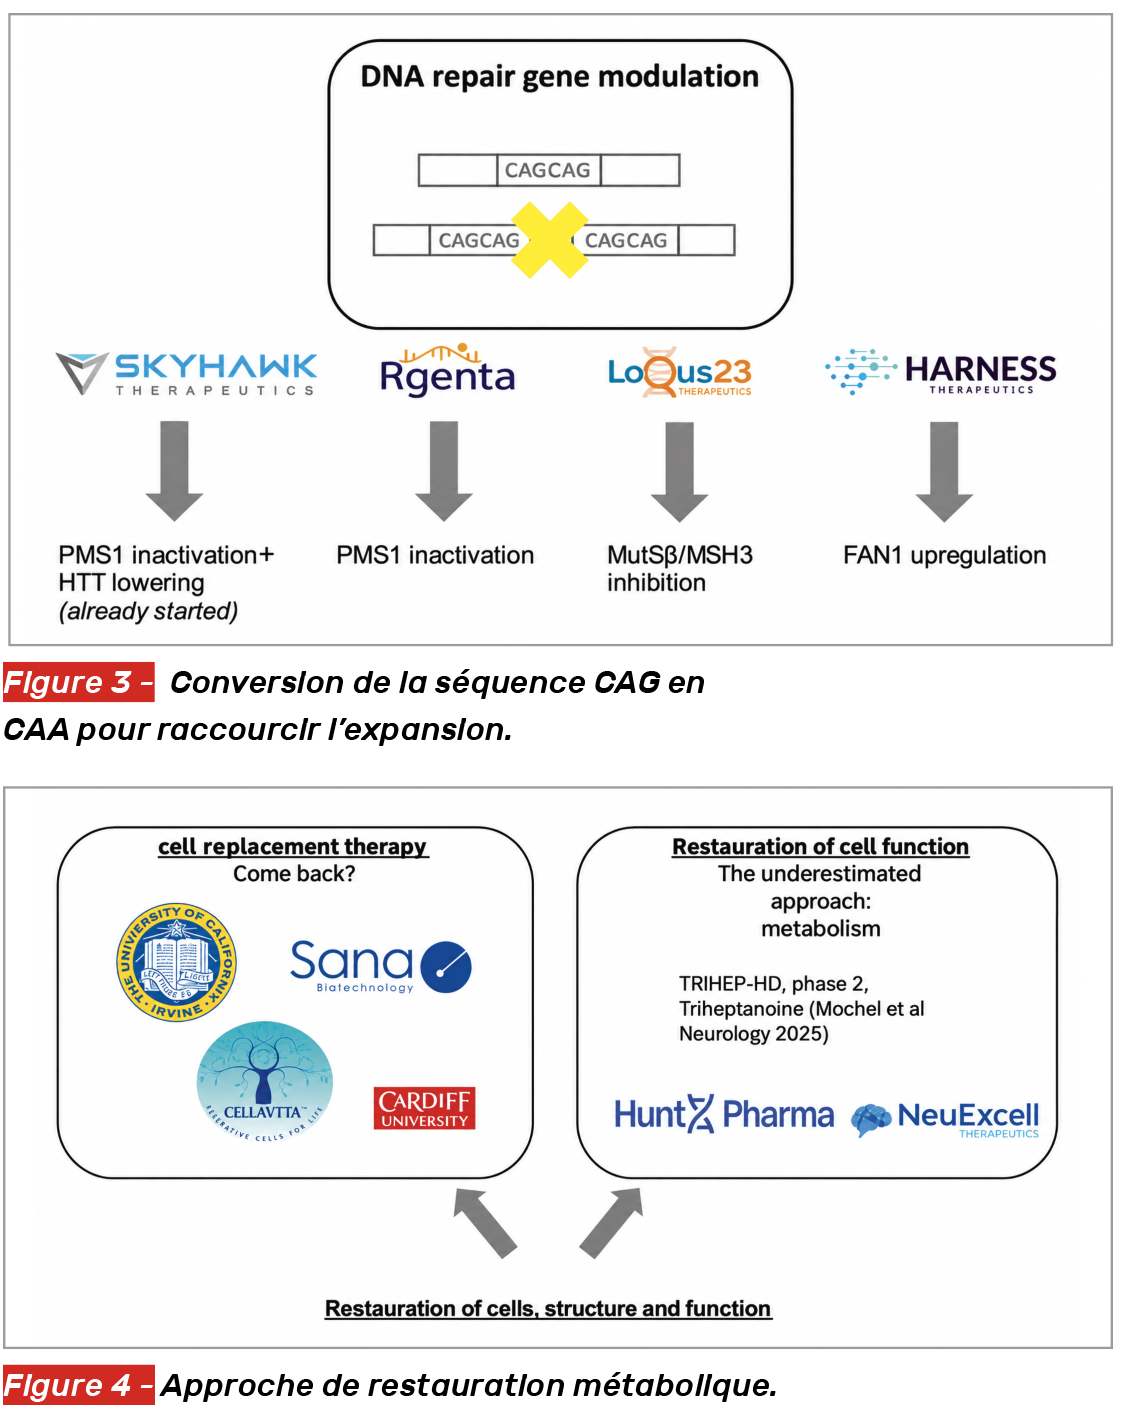
La taille de l’expansion influence l’âge de début de la maladie. Cependant, pour une même taille d’expansion, l’âge de début peut être différent. Ainsi, on en vient au concept d’instabilité de l’expansion. Celle-ci varie au cours de la vie, le seuil critique étant situé à environ 150. On peut ainsi proposer soit une modulation du gène modificateur de la réparation de l’ADN, soit une modification de la séquence d’ADN elle-même. Ceci dit, le risque oncogénique est mal connu. Une autre approche serait de convertir la séquence CAG en CAA pour raccourcir l’expansion (Fig. 3).
3- Approche de restauration
Celle-ci peut se faire soit par la thérapie cellulaire, soit par une approche de restauration métabolique (correction de déficit énergétique) (Fig. 4).
Paraplégies spastiques héréditaires
Par le Pr Cyril Goizet (Bordeaux)
D’emblée, l’auteur insiste sur l’immense hétérogénéité clinique du grand groupe des dégénérescences spinocérébelleuses allant du spectre « ataxie » jusqu’au spectre « paraplégie spastique », avec plus de 250 gènes connus. Par ailleurs, la transmission est également hétérogène (transmission selon un mode récessif, dominant, plus rarement lié à l’X) (Fig. 5).
Dans ce cadre-là, on distingue la paraplégie spastique héréditaire (PSH), plus connue sous le nom de maladie de Strumpell-Lorrain. Cette affection est rare avec une prévalence de 1,27-9,6/100 000. Elle constitue un groupe très hétérogène au sein des maladies neurodégénératives, hétérogénéité sur le plan clinique, mais également génétique. L’âge de début est extrêmement variable, allant de la petite enfance à 70 ans, avec une évolution généralement lente et progressive.
On distingue classiquement deux formes cliniques principales :
• les formes pures : elles se limitent essentiellement à la spasticité des membres inférieurs, parfois associée à des troubles urinaires ou de la sensibilité vibratoire. L’IRM cérébrale y est souvent normale ;
• les formes complexes : en plus de la spasticité, elles présentent d’autres signes neurologiques ou extraneurologiques, tels qu’une ataxie cérébelleuse, des troubles cognitifs, des signes extrapyramidaux, une neuropathie, une épilepsie ou une atrophie optique.
Le tableau peut parfois être atypique avec un début asymétrique, un début aigu, voire brutal, sans évolution progressive évidente, une atteinte initiale au niveau des membres supérieurs, l’absence de troubles urinaires après quelques années d’évolution, l’absence de faiblesse musculaire parallèle à la spasticité.
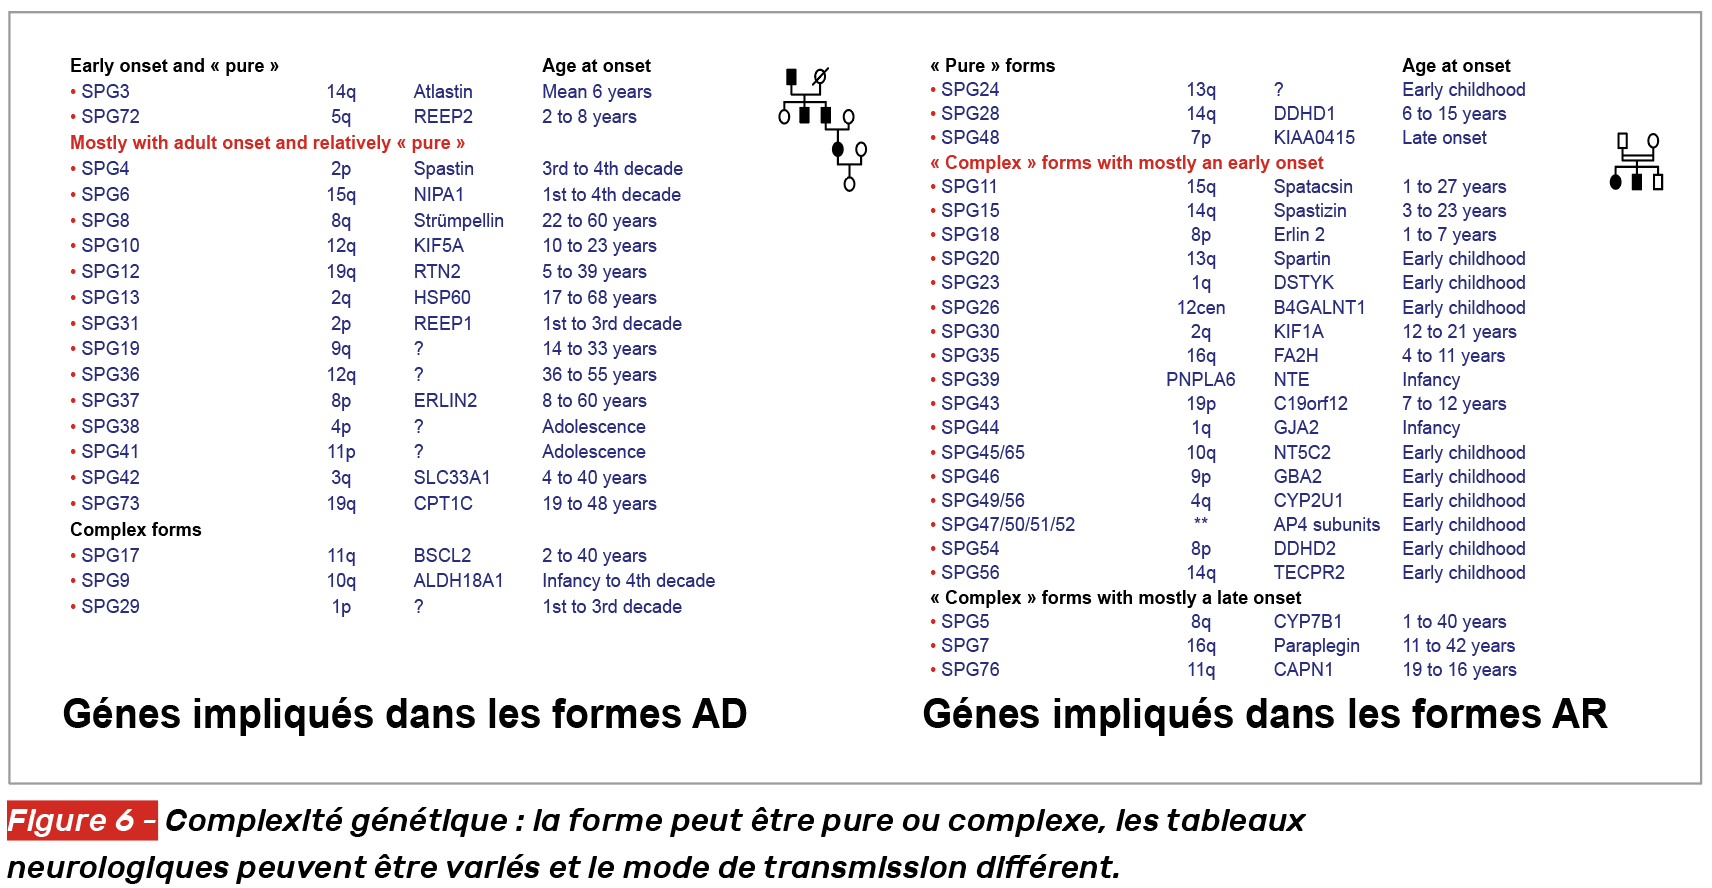
Au-delà de l’hétérogénéité clinique, il y a également une hétérogénéité génétique de ces pathologies, avec plus de 85 gènes identifiés et différents modes de transmission : autosomique dominant (AD), autosomique récessif (AR), lié à l’X ou plus rarement mitochondrial. On distingue ainsi :
• des formes dominantes : souvent pures, elles incluent des gènes fréquents comme SPG4 (spastine), SPG3 (atlastine) ou SPG31 (REEP1) ;
• des formes récessives : souvent complexes, avec des gènes comme SPG11 (spatacsine) et SPG15 (spastizine), fréquemment associés à une atrophie du corps calleux à l’IRM.
À noter qu’il existe un chevauchement important avec d’autres maladies comme les ataxies spinocérébelleuses et les NBIA (neurodégénérescence avec accumulation de fer intracérébral) (Fig. 6).
Concernant les examens paracliniques, l’IRM cérébrale est de mise pour rechercher des signes tels qu’une atrophie du corps calleux, mais également pour éliminer d’autres affections (notamment métaboliques). Un test à la L-DOPA peut parfois être intéressant pour éliminer une dystonie dopasensible. Un ENMG à la recherche d’une neuropathie, un fond d’œil à la recherche d’une atrophie optique sont souvent discutés.
Sur le plan physiopathologique, plusieurs mécanismes cellulaires sont impliqués dans la dégénérescence des axones longs de la moelle épinière (anomalies du transport axonal, dysfonctionnement mitochondrial, anomalies du métabolisme des lipides complexes, défaut du trafic intracellulaire).
Le diagnostic s’appuie désormais sur le séquençage de nouvelle génération (NGS), via des panels de gènes ou le séquençage du génome entier, ce qui permet de réduire l’errance diagnostique. L’IRM cérébrale et médullaire reste cruciale pour orienter le diagnostic vers certains sous-types. À noter que le diagnostic prénatal n’est pas indiqué en France. Les diagnostics préimplantatoire ou présymptomatique sont par contre possibles.
La prise en charge thérapeutique est essentiellement symptomatique, reposant sur la kinésithérapie et les médicaments antispastiques (baclofène, toxine botulique). Le rôle du médecin de médecine physique et de réadaptation est crucial. L’idébénone peut être proposée dans certaines formes mitochondriales (SPG7, SPG31).
En conclusion, la présentation insiste sur la grande variabilité clinique et génétique des PSH et sur la nécessité de poursuivre les recherches pour mieux préciser les spectres mutationnels et les voies physiopathologiques communes.
Conduite automobile et maladie de Parkinson
Par le Dr Brice Laurens (Bordeaux)
De manière contre-intuitive, le Dr Laurens précise que les seniors sont peu responsables d’accidents ; bien au contraire, ils en sont le plus souvent victimes. En effet, les données françaises montrent que les plus de 65 ans représentent une part importante des personnes tuées sur la route, mais sont souvent victimes plutôt que responsables ; les piétons âgés constituent une population particulièrement vulnérable. Ainsi, les politiques fondées uniquement sur l’âge (contrôles ou retrait du permis à partir d’un certain âge) n’ont pas démontré d’efficacité pour réduire la mortalité routière.
De plus, l’arrêt de la conduite peut entraîner : dépression, perte d’autonomie, déclin cognitif accéléré, institutionnalisation plus précoce. En conclusion, l’âge seul est un mauvais critère. Il faut évaluer les capacités réelles du conducteur. Le Dr Laurens insiste sur le fait qu’en France aucune base de données ne permet de savoir combien de conducteurs atteints de maladie de Parkinson ou d’Alzheimer sont responsables d’accidents mortels ou graves. En effet, les fichiers d’accidents ne recueillent pas les diagnostics médicaux. Par ailleurs, aucun croisement n’a été réalisé entre les bases de santé et d’accidentologie.
Le cadre réglementaire français a évolué depuis l’arrêté du 28 mars 2022. Il est spécifié que le neurologue doit aborder la question de la conduite, évaluer le risque, informer le patient oralement et par écrit, tracer cette information dans le dossier. En revanche, le neurologue ne peut pas autoriser ou interdire officiellement la conduite ou transmettre directement son avis au médecin agréé. La décision administrative relève toujours du médecin agréé.
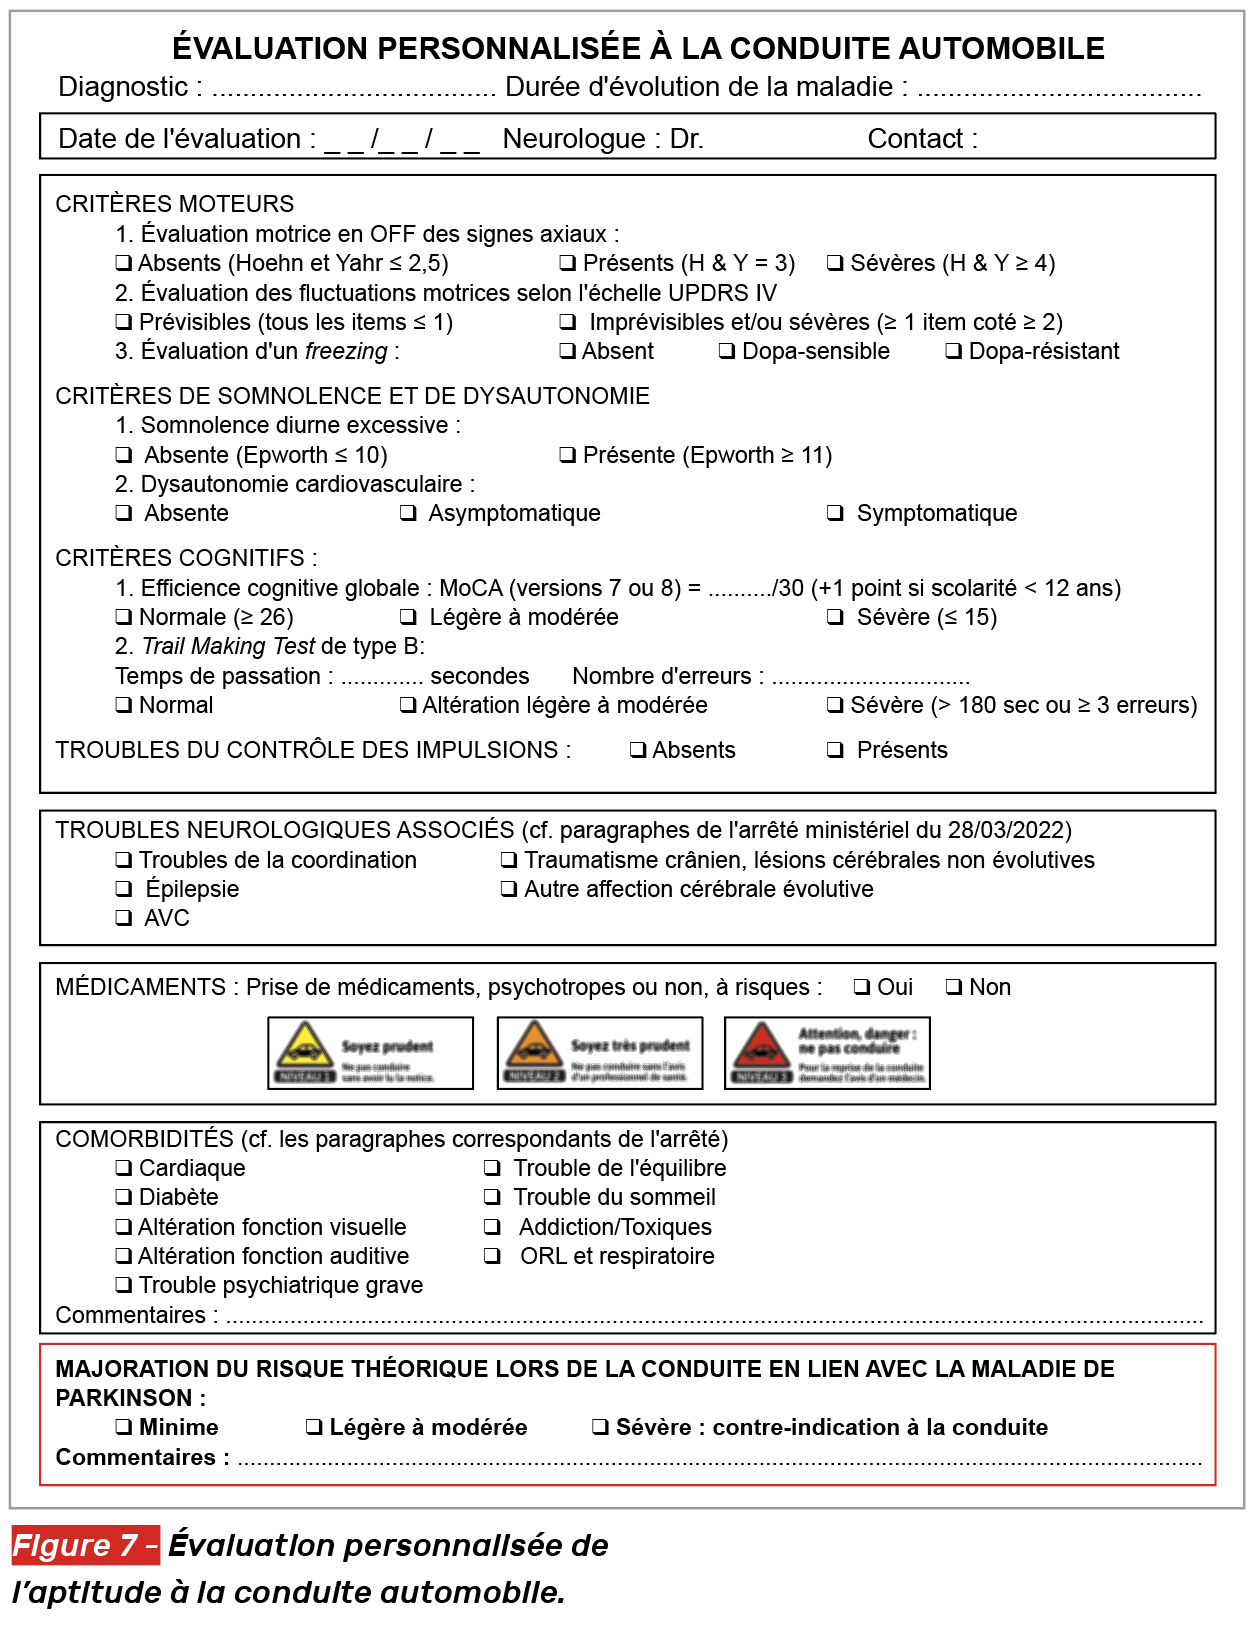
Ainsi, concernant la problématique conduite automobile et la maladie de Parkinson, une grille d’évaluation a été proposée, par un groupe de travail de la SOFMA, visant à évaluer cinq domaines (avec des propositions de critères d’évaluation) :
1- moteur (stade Hoehn & Yahr, freezing, fluctuations motrices, dyskinésies) ;
2- cognitif et neurovisuel (MoCA, Trail Making Test B, test de l’horloge, fonctions visuospatiales) ;
3- vigilance, somnolence et dysautonomie (score d’Epworth, attaques de sommeil, hypotension orthostatique) ;
4- neuropsychiatrique (troubles du contrôle des impulsions, anxiété, dépression, psychose) ;
5- médicaments (antiparkinsoniens, agonistes dopaminergiques, benzodiazépines, autres traitements pouvant altérer la vigilance).
Le groupe de travail de la SOFMA a proposé de classifier les patients en trois groupes :
• feu vert : risque faible : conduite possible, réévaluation tous les 3 ans ;
• feu orange : risque intermédiaire : examens complémentaires recommandés, limitation éventuelle du périmètre de conduite, réévaluation dans 1 à 2 ans ;
• feu rouge : risque élevé : recommandation d’arrêt de conduite, orientation vers le médecin agréé, recherche de solutions de mobilité alternatives.
Un seul critère majeur rouge peut suffire à conclure à une contre-indication.
Par ailleurs une fiche permettant une évaluation personnalisée à la conduite automobile a été construite pour aider le neurologue dans sa pratique quotidienne (Fig. 7).
En conclusion :
- la conduite doit être discutée à chaque consultation,
- l’évaluation doit être multidimensionnelle (moteur, cognition, vigilance, psychiatrie, médicaments),
- les outils SOFMA (feux tricolores, fiche standardisée) facilitent une pratique homogène,
- les situations intermédiaires nécessitent une évaluation approfondie, pas une interdiction automatique,
- l’arrêt de la conduite peut être un acte de soin, mais il doit toujours s’accompagner d’une réflexion sur les alternatives de mobilité.
On retiendra donc une approche individualisée, fondée sur des critères cliniques objectifs, plutôt qu’une restriction fondée sur l’âge ou le seul diagnostic de maladie de Parkinson.
La neurologie de demain : quels progrès, quelles limites, quels enjeux éthiques ? Autour de deux enjeux majeurs
Diagnostic précoce
Par le Dr Grâce François (Lille)
Le Dr François met l’accent sur le fait que le diagnostic précoce reste avant tout une avancée scientifique et éthique incontestée.
Ces dernières années ont vu naître l’apparition de nouvelles technologies telles que les biomarqueurs sanguins de maladie d’Alzheimer (MA), le dosage de l’alphasynucléine dans le liquide céphalorachidien, l’IRM haut champ 7T, l’intelligence artificielle (IA) multimodale permettant un diagnostic précoce. Par ailleurs, une meilleure accessibilité aux technologies diagnostiques (IRM 3T par exemple) et une meilleure connaissance des pathologies (trouble du comportement en sommeil paradoxal pour la maladie de Parkinson, le risque de conversion en sclérose en plaques clinique devant un syndrome radiologique isolé).
Pour le soignant, le diagnostic précoce est un enjeu majeur selon la formule the earlier the better avec l’espoir d’agir sur la trajectoire de la maladie. En l’absence de traitement curatif, il est important d’être efficace sur d’éventuels facteurs environnementaux, tout en ayant l’espoir du développement d’un traitement disease modifier. Ainsi est apparu le concept de Brain Health, « promouvoir la santé du cerveau ».
Pour le patient, avoir un diagnostic précoce est important, car il permet d’éliminer d’éventuels diagnostics différentiels, de comprendre sa pathologie et d’être acteur de sa prise en charge, de participer à la recherche et de planifier sa vie. Ainsi, il pourra agir contre la stigmatisation et solliciter le soutien des proches.
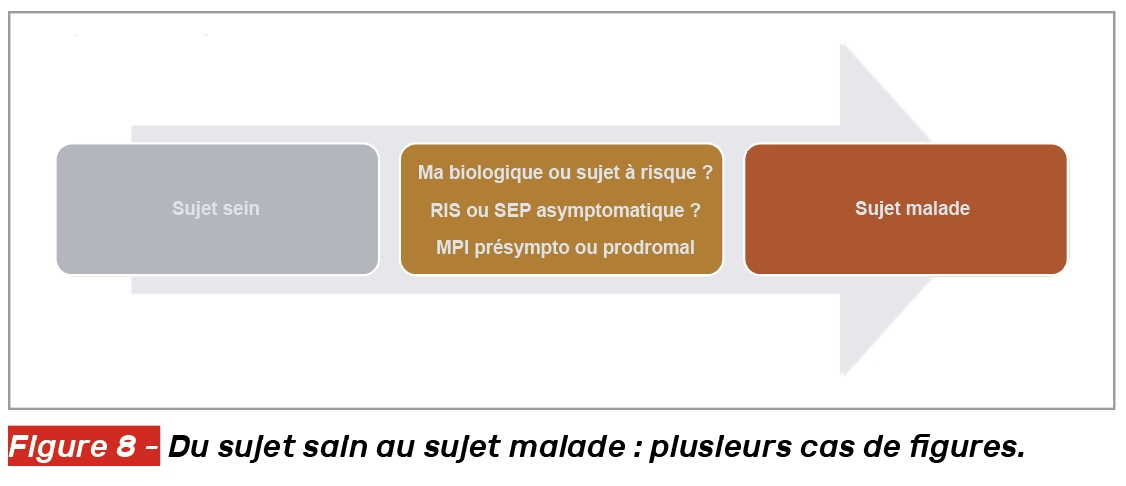
Et pourtant, le retard diagnostic persiste, avec pour exemple le diagnostic souvent trop tardif dans le cadre de la MA. Par ailleurs, les débats sur la définition biologique d’une maladie continuent d’agiter les experts. Ainsi, la discussion reste toujours ouverte sur la notion de redéfinition des pathologies. Entre le sujet sain et le sujet malade (symptomatique), de nombreuses interrogations persistent quant à savoir s’il s’agit d’un risque ou d’une maladie biologique (Fig. 8).
Concernant l’annonce, le Dr François cite Pascal Antoine : « L’annonce d’une MA, c’est une menace pour sa propre existence, mais aussi la perte progressive de la maîtrise de son identité sociale et personnelle », ce qui laisse à réfléchir. Par ailleurs, le diagnostic précoce peut avoir une modification du regard de la société sur la pathologie et sa stigmatisation et des conséquences financières (assurances, emploi). L’exemple du diagnostic présymptomatique de la maladie de Huntington a été cité avec une discussion autour de l’état de liminalité, qui est l’état de transition de la personne saine à la personne malade. Ceci peut engendrer un phénomène d’auto-observation, d’anticipation des symptômes amenant le patient à une projection dans la maladie, une reconfiguration de son identité, le patient n’étant pas encore malade, mais plus tout à fait sain.
Le Dr François soulève plusieurs questions.
1- Quid de ne pas savoir ?
« L’incertitude (diagnostique) n’est pas qu’une forme d’ignorance ou d’indécision. Elle n’est pas assimilable au non-savoir, au refus de savoir, à la passivité ou à l’esquive. Elle a aussi beaucoup à voir avec la liberté », selon Rial Sebbag (juriste).
En médecine prédictive, il existe un danger d’illusion informative. Il se matérialise lorsque le praticien croit délivrer une pure information scientifique, sans prendre en compte la réalité psychologique du patient.
2- Quand le faire ?
Finalement, le moment opportun (kairos) est le plus cohérent. Cette réflexion a conduit au positionnement d’Alzheimer Europe en mai 2026 avec un consensus autour du timely diagnosis. Ceci permet d’allier les données de la science et le respect de la liberté de savoir des patients. C’est le temps où le patient est prêt, où la famille a besoin de comprendre, d’être accompagnée. Un diagnostic doit autant que possible naître d’une demande/d’un questionnement.
3- Un diagnostic précoce, pourquoi ?
On discute bien évidemment de l’intérêt à l’échelle individuelle, mais également des raisons à l’échelle sociétale, de la promotion de la recherche académique et industrielle, sachant que, très souvent, l’hypothèse qui sous-tend la définition d’une pathologie influence la recherche et la thérapeutique, comme le souligne Robin Michalon. Pour certaines pathologies, l’enjeu de santé publique est majeur.
4- Toutefois, sommes-nous prêts au diagnostic précoce ?
Notre politique de santé est-elle prête et organisée pour cela ? L’exemple de la mise en route des traitements anti-amyloïdes dans la MA avait soulevé plusieurs points, dont la surveillance IRM, en s’interrogeant sur la capacité de notre parc IRM national à pouvoir assumer cette surveillance. D’autres paramètres, tels que la démographie médicale, les systèmes de soins, la filière de suivi, sont également à prendre en compte.
En conclusion, le diagnostic précoce des pathologies neurologiques s’intègre dans un rationnel scientifique robuste et la volonté de renforcer l’autonomie des personnes. Il mérite pourtant toujours d’être interrogé et nous devons prendre conscience des enjeux implicites, trouver avec chaque patient le moment opportun, continuer d’agir sur la stigmatisation et renforcer les moyens pour le diagnostic et le suivi des patients.
Thérapies innovantes
Par le Dr Alexandra Foubert-Samier (Bordeaux)
La thérapie génique avec pour question « peut-on toucher au génome humain ? »
Plusieurs questions sont soulevées avec cependant quelques réponses : les modifications géniques ne sont pas transmissibles à la descendance.
On bénéficie d’un encadrement strict de la recherche pour les thérapeutiques innovantes (agence de biomédecine ; standardisation des procédures pour délivrer un médicament ou un vecteur dans le tissu cérébral, modifications de vecteurs viraux pour limiter la propagation, parfois comité de suivis indépendants, veille ANSM pour les essais dits à haut risque). Cependant, la modification héréditaire du génome humain (embryons) conduit à des incertitudes scientifiques majeures, des risques à long terme inconnus ; d’où la nécessité de réfléchir à l’idée d’un moratoire international.
Recherche sur les cellules souches pluripotentes induites (CSPi)
Les CSPi, dérivées des propres cellules d’un patient, offrent une alternative aux cellules souches embryonnaires humaines. En France, leur utilisation en recherche est également encadrée par la loi et nécessite une déclaration préalable auprès de l’Agence de la biomédecine. Bien que cette approche réduise les préoccupations éthiques liées à l’utilisation d’embryons, elle soulève de nouvelles questions, notamment concernant les risques de reprogrammation génétique et les implications pour la santé des patients.
Recherche sur les cellules souches embryonnaires humaines (CSEh)
La recherche sur les CSEh est autorisée en France, mais sous des conditions strictes.
a. Origine des embryons : les embryons doivent être conçus in vitro dans le cadre d’une assistance médicale à la procréation (AMP) et ne doivent plus faire l’objet d’un projet parental. Interdiction de création d’embryons à des fins de recherche.
b. Consentement éclairé : le couple ou la femme concernée doit avoir donné son consentement libre et éclairé pour la recherche.
c. Encadrement par l’Agence de la biomédecine : toute recherche doit obtenir une autorisation préalable de l’Agence de la biomédecine, qui veille au respect des principes éthiques et réglementaires.
Les thérapeutiques innovantes : enjeux éthiques de la recherche pour le patient
Il conviendra d’éviter le risque de confusion ou de malentendu concernant les objectifs entre un essai clinique et un traitement avéré. Il faudra également insister sur l’inconnu des effets à long terme. Enfin, le suivi à long terme est primordial. Il nécessite de la part des patients un engagement dans la durée avec les équipes de recherche, une des difficultés souvent rencontrées étant la pérennité des financements de cette recherche, notamment si la molécule n’a pas de développement ultérieur.
Comment concilier, d’une part, l’accès de ces traitements très coûteux à tous ceux qui le nécessitent et la pérennité du système de l’Assurance maladie et, d’autre part, les intérêts des entreprises pharmaceutiques ? Comment justifier de tels prix et comment pourrait-on définir des prix justes ?
Notre système de santé est fondé sur la solidarité pour garantir un meilleur accès aux soins (affection de longue durée). On assiste à plusieurs évolutions récentes de l’industrie pharmaceutique (financiarisation débridée avec une concentration [big pharma] ; innovation dans les start-up ; rachat avec intégration dans le coût du médicament). La question est de savoir si le prix exorbitant des médicaments innovants peut freiner leur accessibilité aux patients qui en auraient besoin.
En conclusion, la protection des patients, la transparence et le consentement éclairé sont essentiels. Ceci a conduit à maintenir un encadrement strict des innovations thérapeutiques, à l’échelle internationale et à avoir une vigilance étroite sur l’équité d’accès au soin dans une appréhension globale de notre système de santé. Il est donc crucial de protéger les droits et la dignité des patients tout en avançant vers ces traitements innovants. Le respect des lois, la transparence et l’équité d’accès sont les piliers pour assurer le succès et la justice en recherche clinique.
L’auteur déclare ne pas avoir de lien d’intérêt en rapport avec cet article.
